O que é a XLH?
Uma doença pode ser rara, mas encontrar alguém que reconheça os seus sinais pode transformar vidas. Quando uma pessoa procura ajuda para aliviar o seu sofrimento — ou o dos seus entes queridos —, o diagnóstico certeiro pode ser a diferença entre ter ou não ter uma vida normal.
É o caso da hipofosfatemia ligada ao Cromossoma X, uma displasia óssea hereditária rara causada por uma mutação genética ligada ao Cromossoma X (XLH – X Linked Hypophosphatemia). A XLH, apesar de não ser fatal, impacta de forma muito significativa a vida de quem a tem, pelo sofrimento físico inerente e, muitas vezes, pela reduzida qualidade de vida associada.
As pessoas com XLH apresentam uma mutação num gene do cromossoma X, responsável pela produção anormalmente elevada de uma hormona que regula a excreção de fosfato nos rins, o Fator de Crescimento dos Fibroblastos 23 (FGF23). Esta alteração provoca uma perda excessiva de fósforo pela urina com consequente baixa dos níveis de fosfato no sangue, o que compromete funções essenciais do organismo como a produção de energia, a função muscular e a saúde óssea e dentária, resultando em fraqueza muscular, deformidades ósseas, atraso no crescimento e maior predisposição para problemas dentários.
Red flags na XLH
A gravidade dos sintomas pode variar de pessoa para pessoa, mesmo entre membros da mesma família, dependendo da severidade da mutação genética. Não raramente, são os sinais da doença numa criança que se apresenta na consulta com deformidades ósseas, como pernas arqueadas, joelhos valgos ou varos e atraso no crescimento com estatura inferior à esperada para a idade, que chamam a atenção para deformações ósseas mais ligeiras nos pais e põe no esteio do diagnóstico de uma displasia óssea hereditária.
Sendo uma doença progressiva, se não for tratada, os sintomas tendem a piorar com o tempo, podendo resultar em deformidades na idade adulta que afetam significativamente a capacidade funcional do indivíduo.
Como confirmar o diagnóstico de XLH
O diagnóstico deve ser considerado perante sinais clínicos e radiológicos sugestivos, especialmente na presença de antecedentes familiares. A confirmação passa por identificar níveis baixos de fósforo sérico associados a perda urinária isolada de fosfato, sem alterações nos níveis de cálcio e vitamina D. Sempre que possível, a realização de um teste genético é recomendada para validar o diagnóstico.
Tratamento da XLH
Iniciar o tratamento o mais cedo possível faz toda a diferença nos resultados. Até há pouco tempo, a abordagem baseava-se apenas na suplementação oral de fósforo para corrigir a hipofosfatemia e de vitamina D para melhorar a absorção de cálcio e fósforo, promovendo a mineralização óssea.
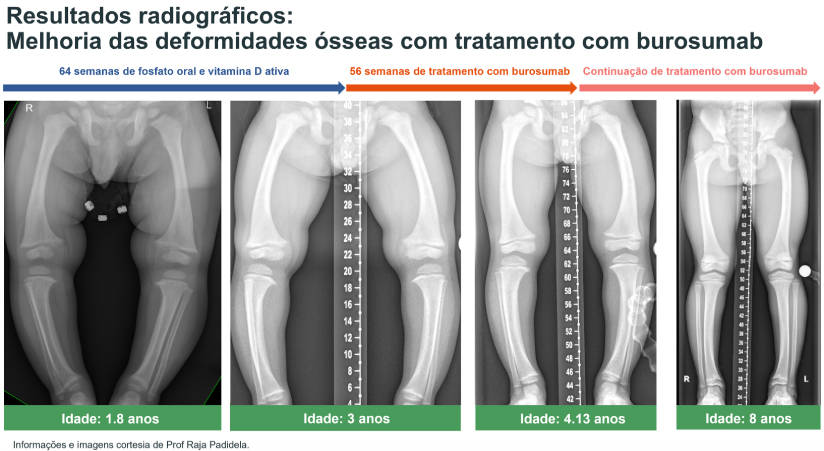
Nas crianças, este tratamento alivia a dor óssea e reduz os sintomas de raquitismo em cerca de um ano. Além disso, favorece o crescimento adequado para a idade e sexo, com melhoria progressiva das deformidades ósseas.1 No entanto, a resposta completa é rara e, apesar dos benefícios, os efeitos adversos, como a intolerância gástrica, o hiperparatiroidismo e a nefrocalcinose, limitam muitas vezes as doses e, consequentemente, a eficácia do tratamento.1
Essa realidade mudou em 2018 com a chegada do burosumab2, um anticorpo monoclonal que inibe diretamente o FGF23, reduzindo a perda de fosfato pelos rins e aumentando os níveis de vitamina D.1, 2
Acresce que o burosumab é melhor tolerado e tem um perfil de segurança superior à suplementação oral, com menor risco de hiperparatiroidismo e nefrocalcinose, representando um avanço significativo no tratamento da XLH.1
Ter fármacos eficazes com poucos efeitos adversos é fundamental para corrigir as manifestações da doença, mas estes de nada servem se o diagnóstico não for feito a tempo de garantir uma vida normal, sem dor ou incapacidade.
Diante de manifestações clínicas suspeitas, investigue e encaminhe. Mesmo que não se trate de uma XLH, pode ajudar a identificar outra displasia óssea e melhorar a vida de alguém.